Un adolescente fue diagnosticado a los 15 años con enfermedad de Gaucher tipo 1 después de años de esplenomegalia, alteraciones hematológicas leves y deterioro del crecimiento que inicialmente fueron atribuidos a causas más frecuentes.
La esplenomegalia persistente acompañada de citopenias inexplicadas puede ser una señal de enfermedad de Gaucher, incluso cuando las alteraciones hematológicas son leves. Este trastorno lisosomal, causado por variantes patogénicas en el gen GBA1 y la deficiencia de β-glucocerebrosidasa, provoca acumulación de glucosilceramida en los macrófagos y puede afectar principalmente el bazo, hígado, médula ósea y sistema esquelético.
El paciente comenzó a mostrar manifestaciones durante el primer año de vida. A los 8 meses, una ecografía realizada por dolor abdominal recurrente identificó esplenomegalia leve, con un bazo de aproximadamente 8,5 cm. Durante los años siguientes, las imágenes confirmaron hepatosplenomegalia persistente, mientras los análisis mostraban anemia leve, hierro bajo y recuentos plaquetarios persistentemente bajos o en el límite inferior de la normalidad. La suplementación con hierro no produjo mejoría.
También se observó una desaceleración progresiva del crecimiento: la talla pasó de los percentiles 93-99 durante los primeros años al percentil 50 a los 6 años y 7 meses. La familia había reportado además debilidad, retraso motor y sudoración nocturna. A los 4 años se descartaron infecciones virales, enfermedad celíaca, deficiencia de alfa-1 antitripsina y enfermedad de Wilson, pero el paciente continuó bajo seguimiento hematológico sin un diagnóstico definitivo.
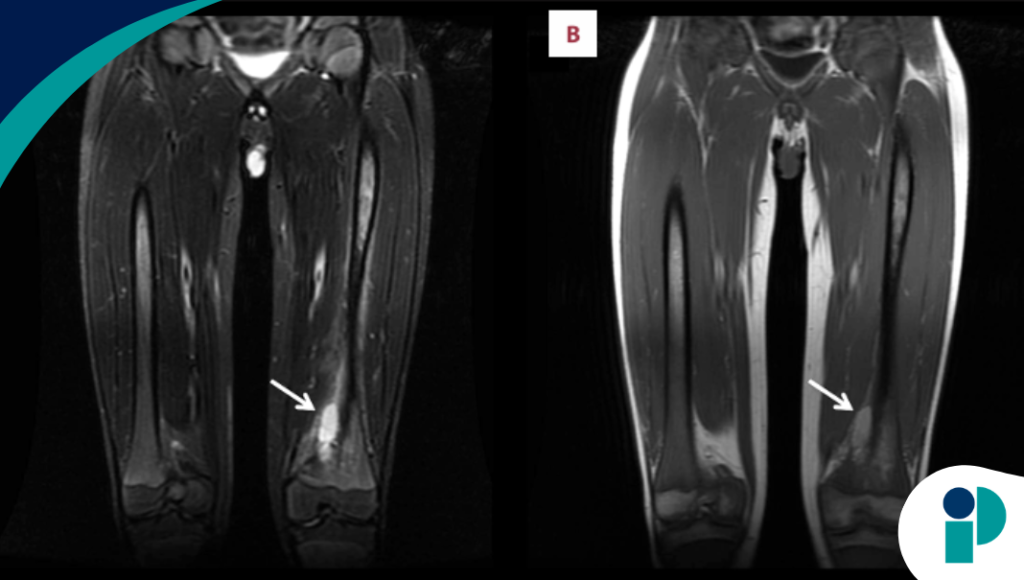
El punto de inflexión ocurrió a los 14 años, cuando presentó dolor intenso en la extremidad inferior izquierda y fiebre. Las radiografías mostraron cambios osteoescleróticos en el fémur distal y la resonancia magnética evidenció alteraciones de la médula ósea y una lesión subperióstica. Las biopsias descartaron malignidad, aunque una de las muestras mostró macrófagos con morfología espumosa, sin que inicialmente se realizaran estudios dirigidos a enfermedades de depósito.
A los 15 años, la persistencia de las alteraciones y una marcada elevación de la ferritina llevaron a sospechar enfermedad de Gaucher. La prueba en sangre seca mostró actividad de β-glucocerebrosidasa indetectable y un nivel de glucosilesfingosina (lyso-Gb1) de 543,4 ng/mL, frente a un valor de referencia menor de 14 ng/mL. La quitotriosidasa también estaba elevada y el análisis molecular confirmó una variante patogénica homocigota en GBA1, estableciendo el diagnóstico de Gaucher tipo 1.
El paciente inició terapia de reemplazo enzimático con imiglucerasa a los 15 años. El tratamiento se asoció con una aceleración de la velocidad de crecimiento, reducción progresiva del tamaño del hígado y el bazo y mejoría sostenida de la hemoglobina y el volumen corpuscular medio. Las lesiones óseas permanecieron estables y el tratamiento fue bien tolerado, continuando después de su transición a la atención de adultos.
El caso demuestra cómo las manifestaciones iniciales de Gaucher pueden permanecer durante años dentro de una “zona gris” diagnóstica. La combinación de esplenomegalia persistente, citopenias, alteraciones del crecimiento y síntomas óseos debe aumentar la sospecha de esta enfermedad, ya que su identificación temprana permite iniciar tratamiento específico y reducir el riesgo de complicaciones irreversibles.
Fuente original aquí