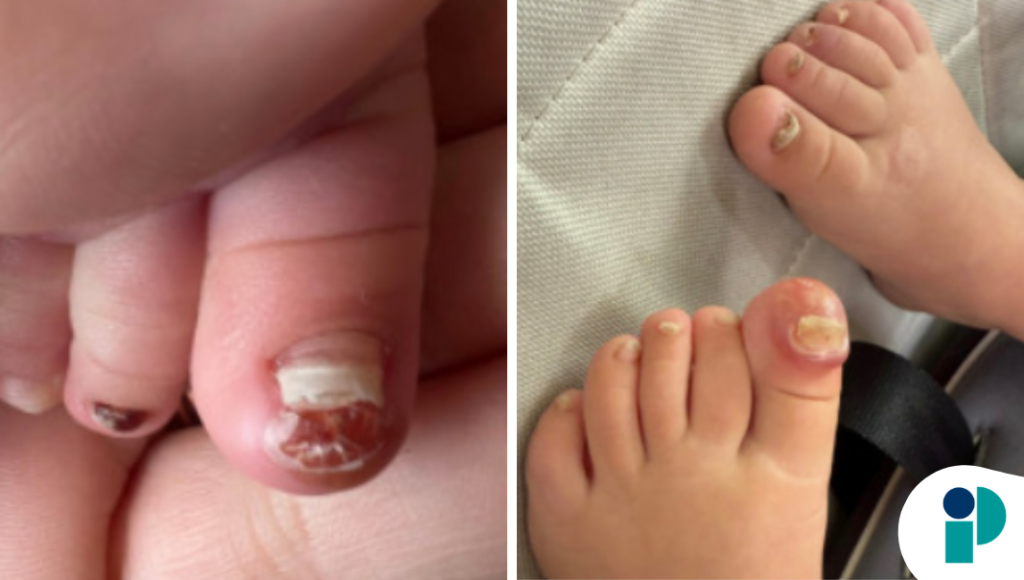
Una niña de 8 meses, previamente sana, consultó por dos meses de distrofia en uñas de manos y pies que no había respondido a un ciclo de cefalexina. El examen mostró hiperqueratosis subungueal, onicólisis y paroniquia proximal en casi todas las uñas. El estudio micológico fue negativo y la tinción con PAS del recorte ungueal mostró detritos con neutrófilos y cocos grampositivos.
Cinco semanas después, persistían las alteraciones ungueales y aparecieron ampollas indoloras en las puntas de los dedos de los pies, pese a un segundo ciclo de cefalexina y mupirocina. A los 18 meses, presentó nuevas ampollas en las almohadillas de los dedos gordos, mientras que las uñas afectadas se habían desprendido y vuelto a crecer sin complicaciones. No existían antecedentes familiares similares.
El estudio genético identificó mutaciones heterocigotas compuestas en COL17A1, hallazgo compatible con una epidermólisis bullosa juntural (JEB) localizada. Esta forma puede presentar manifestaciones mucho más limitadas que las variantes graves de la enfermedad, con afectación predominante de las uñas y ampollas cutáneas localizadas.
La epidermólisis bullosa juntural incluye formas graves, intermedias y localizadas. Las variantes graves suelen manifestarse desde edades tempranas con lesiones extensas y tejido de granulación, además de posible compromiso de mucosas, vías respiratorias, vejiga, uretra y córneas. En contraste, las formas localizadas pueden pasar inadvertidas o confundirse con epidermólisis bullosa simple cuando la presentación se limita a distrofia ungueal y ampollas recurrentes.
En esta paciente también se evaluó la presencia de compromiso de vía aérea por disfonía y episodios de ronquera. La laringoscopia no mostró ampollas ni desprendimiento de la mucosa y la voz posteriormente mejoró, aunque los especialistas consideraron que los síntomas podían estar relacionados con la enfermedad.
El diagnóstico de JEB puede ser complejo debido a la superposición clínica entre sus diferentes subtipos. Por ello, el estudio genético es fundamental para establecer el subtipo, especialmente cuando las manifestaciones son leves o predominantemente ungueales. Las mutaciones en COL17A1 se han asociado con formas localizadas y de menor gravedad.
El manejo se centra en prevenir el trauma y proteger la piel y las uñas, además de drenar y cubrir las ampollas y utilizar antisépticos o antibióticos cuando existe indicación. La evolución descrita también demuestra que las formas localizadas pueden ser compatibles con una vida prolongada y que deben considerarse ante pacientes con distrofia ungueal inexplicada y ampollas acrales.
El caso destaca la importancia de considerar la epidermólisis bullosa juntural localizada en el diagnóstico diferencial de la distrofia ungueal persistente, incluso cuando no existen lesiones cutáneas extensas ni antecedentes familiares de la enfermedad.
Fuente original aquí