Autor: Dr. Alfredo Perez Canabal, neurólogo.
La miastenia gravis (MG) es una enfermedad neuromuscular autoinmune crónica caracterizada por debilidad muscular fluctuante y fatigabilidad. Se produce cuando los anticuerpos interfieren con la transmisión de señales entre los nervios y los músculos, principalmente mediante mecanismos dirigidos contra los receptores de acetilcolina (AChR) o la proteína MuSK.
Su reconocimiento temprano y tratamiento individualizado permiten mejorar significativamente la función muscular y la calidad de vida.
Síntomas y signos clínicos
La manifestación característica es la debilidad muscular que empeora con la actividad y mejora con el descanso. Los síntomas más frecuentes incluyen:
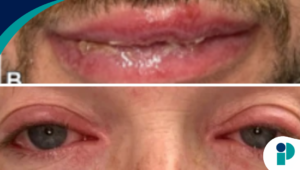
- Oculares: ptosis palpebral, diplopía y dificultad para mantener la mirada.
- Bulbares: dificultad para hablar, masticar o tragar, voz nasal y fatigabilidad al comer.
- Extremidades: debilidad proximal, dificultad para subir escaleras, levantarse de una silla o elevar los brazos.
- Respiratorios: dificultad para respirar, tos débil y reducción de la capacidad ventilatoria.
Diagnóstico y evaluación de laboratorio
El diagnóstico se fundamenta en la historia clínica, el examen neurológico y los estudios complementarios.
Pruebas inmunológicas:
- Anticuerpos anti-AChR: prueba inicial de mayor utilidad.
- Anticuerpos anti-MuSK: particularmente importantes cuando la prueba de anticuerpos anti-AChR es negativa.
- Anticuerpos anti-LRP4: considerados en pacientes seronegativos seleccionados.
La ausencia de anticuerpos detectables no excluye la miastenia gravis.
Estudios neurofisiológicos: la estimulación nerviosa repetitiva puede demostrar un decremento de la respuesta muscular. La electromiografía de fibra única permite identificar un aumento del jitter y es especialmente útil cuando los estudios convencionales son negativos.
La evaluación incluye la función respiratoria mediante la medición de la capacidad vital forzada y la presión inspiratoria, particularmente en pacientes con síntomas bulbares o respiratorios. Se recomienda realizar una tomografía de tórax para identificar hiperplasia tímica o timoma.
Las escalas MG-ADL, QMG y la clasificación MGFA permiten cuantificar la gravedad, la respuesta terapéutica y la evolución clínica.
Tratamiento actualizado
El tratamiento debe individualizarse según la gravedad, los anticuerpos, las comorbilidades y la respuesta previa.
Tratamiento sintomático: la piridostigmina constituye, generalmente, la primera opción para mejorar la transmisión neuromuscular.
Inmunoterapia convencional: los corticosteroides, la azatioprina, el micofenolato y otros inmunosupresores pueden utilizarse para controlar la actividad autoinmune y reducir la dependencia de corticosteroides.
Terapias dirigidas: los inhibidores del complemento, como eculizumab, ravulizumab y zilucoplan, y los bloqueadores del receptor Fc neonatal (FcRn), como efgartigimod, rozanolixizumab y nipocalimab, representan alternativas importantes en pacientes seleccionados con miastenia gravis generalizada.
El rituximab puede ser particularmente útil en determinadas formas asociadas a MuSK. La timectomía está indicada en pacientes con timoma y puede beneficiar a pacientes seleccionados con miastenia gravis generalizada y anticuerpos anti-AChR positivos.
La inmunoglobulina intravenosa y la plasmaféresis se utilizan en exacerbaciones graves y crisis miasténicas.
La miastenia gravis es una enfermedad tratable. El diagnóstico temprano, la identificación de anticuerpos, la evaluación objetiva de la gravedad y el acceso a terapias individualizadas permiten alcanzar un mejor control clínico y una mejor calidad de vida.
La dificultad para respirar o tragar requiere evaluación médica inmediata.